Tag Archives: medical device

Medical Device Regulation: Geen goede klinische praktijken voor het overig klinisch onderzoek met medische hulpmiddelen (MDR artikel 82)?

Met de komst van Verordening (EU) 2017/745 van het Europees Parlement en de Raad van 5 april betreffende medische hulpmiddelen, tot wijziging van Richtlijn 2001/83/EG, Verordening (EG) nr. 178/2002 en Verordening (EG) nr. 1223/2009, en tot intrekking van Richtlijnen 90/385/EEG en 93/42/EEG van de Raad, beter bekend als de Medical Device Regulation (MDR), kwam er ook meer aandacht voor goede klinische praktijken en de internationale norm ISO 14155 (Klinisch onderzoek van medische hulpmiddelen voor gebruik bij mensen — Goede klinische praktijkrichtlijnen (GCP)).

Op zich is er niets verkeerd aan méér aandacht voor goede klinische praktijken, maar in combinatie met de MDR levert dat ook een paar misverstanden op.

Een van die misverstanden betreft de veronderstelling dat onder de MDR al het klinisch onderzoek met medische hulpmiddelen in overeenstemming met goede klinische praktijken uitgevoerd moet worden. In deze blog post zet ik uiteen waarom dat alleen geldt voor klinisch onderzoek met medische hulpmiddelen dat valt onder MDR artikel 62 of 74 en niet voor het overig klinisch onderzoek dat onder artikel 82 valt.

Wilt u de uitleg overslaan en liever gelijk door naar de samenvatting? Klik hier.


Moet al het klinisch onderzoek met medische hulpmiddelen dat onder MDR valt in overeenstemming met de beginselen van goede klinische praktijken op het gebied van klinisch onderzoek van hulpmiddelen worden uitgevoerd?

Antwoord: Nee

Ik hoor weleens dat “de MDR zegt dat al het klinisch onderzoek met medische hulpmiddelen volgens goede klinische praktijken moet worden uitgevoerd“. Echter dat klopt niet helemaal. Wat ontbreekt is dat dat niet geldt voor het overig klinische onderzoek met medische hulpmiddelen dat valt onder MDR artikel 82.

Om te beginnen, de verplichting dat klinisch onderzoek met medische hulpmiddelen moet worden uitgevoerd in overeenstemming met “erkende ethische beginselen voor medisch onderzoek met mensen en de beginselen van goede klinische praktijken op het gebied van klinisch onderzoek van hulpmiddelen” komt voort uit een aantal in Bijlage XV (‘Klinisch onderzoek’) opgenomen voorwaarden.

Onderzoekers hebben toegang tot de technische en klinische gegevens betreffende het hulpmiddel. Personeel dat betrokken is bij de uitvoering van een onderzoek krijgt passende instructies en wordt goed opgeleid in het correcte gebruik van het hulpmiddel voor onderzoek, en wat betreft het plan voor klinisch onderzoek en goede klinische werkwijzen. Deze opleiding moet worden gecontroleerd en indien nodig georganiseerd door de opdrachtgever, en moet goed worden gedocumenteerd (Punt 2.7, Hoofdstuk I van Bijlage XV)

[Het plan voor klinisch onderzoek bevat onder meer een] Verklaring betreffende de naleving van de erkende ethische beginselen voor medisch onderzoek met mensen en de beginselen van goede klinische praktijken op het gebied van klinisch onderzoek van hulpmiddelen, alsook van de toepasselijke regelgevingsvereisten (Punt 3.12, Hoofdstuk II van Bijlage XV)

De opdrachtgever wijst een monitor aan die onafhankelijk is van de onderzoekslocatie en die ervoor moet zorgen dat het onderzoek wordt uitgevoerd overeenkomstig het plan voor klinisch onderzoek, de beginselen van goede klinische praktijken en deze verordening (Punt 4, Hoofdstuk III van Bijlage XV)

De opdrachtgever verstrekt bewijsmateriaal dat het onderzoek wordt uitgevoerd in overeenstemming met goede klinische praktijken, bijvoorbeeld door interne of externe inspectie (Punt 6, Hoofdstuk III van Bijlage XV)

Zowel klinisch onderzoek in het kader van conformiteitsdoeleinden (MDR artikel 62/74.2) als post-market clinical follow-up investigations (MDR artikel 74.1) moeten in overeenstemming met artikel 62, lid 4, onder m) voldoen aan de voorwaarden van Bijlage XV en op basis daarvan in overeenstemming met goede klinische praktijken te worden uitgevoerd. Echter doordat er in artikel 82, lid 1 géén verwijzing is opgenomen naar artikel 62, lid 4, onder m) behoeft deze categorie klinische onderzoeken niet te voldoen aan de voorwaarden uit Bijlage XV en dus ook niet te worden uitgevoerd in overeenstemming met goede klinische praktijken.

Artikel 82 ‘Vereisten voor andere klinische onderzoeken’

  1. Klinische onderzoeken die niet worden uitgevoerd in overeenstemming met één van de doelstellingen in artikel 62, lid 1, voldoen aan de bepalingen van artikel 62, leden 2 en 3, artikel 62, lid 4, onder b), c), d), f), h) en l), en artikel 62, lid 6.
  2. Teneinde de rechten, de veiligheid, de waardigheid en het welzijn van de proefpersonen en de wetenschappelijke en ethische integriteit van klinische onderzoeken die niet worden uitgevoerd in overeenstemming met één van de doelstellingen in artikel 62, lid 1, te beschermen, stelt elke lidstaat aanvullende vereisten voor dergelijke onderzoeken vast, naargelang van de betrokken lidstaat.

Maar hoeft het overige klinisch onderzoek met medische hulpmiddelen (artikel 82 MDR) dan helemaal niet te voldoen aan goede klinische praktijken?

Antwoord: dat is afhankelijk van de lidstaat of opdrachtgever

Zoals bepaald in MDR artikel 82, lid 2 dient de lidstaat aanvullende vereisten vast te stellen en kan zij er dus zelf voor kiezen om in haar wetgeving een verplichting op te nemen dat ook deze categorie van klinisch onderzoek met medische hulpmiddelen in overeenstemming met goede klinische praktijken uitgevoerd moet worden. Doet de lidstaat dat niet dan kan een opdrachtgever uit eigen beweging er voor kiezen om goede klinische praktijken aan te houden voor het overig klinisch onderzoek met medische hulpmiddelen dat onder MDR artikel 82 valt.

Ook niet in Nederland?

In Nederland zijn de aanvullende vereisten opgenomen in de Wet medisch-wetenschappelijk onderzoek met mensen (WMO). Na het van toepassing worden van de MDR op 26 mei 2021 bevat de WMO enkel de verplichting om geneesmiddelenonderzoek overeenkomstig goede klinische praktijken uit te voeren (WMO artikel 13b, lid 1). Voor al overige medisch-wetenschappelijk onderzoek dat onder de WMO valt is er geen soortgelijke bepaling opgenomen en geldt er ook vanuit de WMO geen verplichting om het klinisch onderzoek met medische hulpmiddelen dat onder artikel 82 van de MDR valt conform goede klinische praktijken uit te voeren.

Maar MDR overweging 64 dan?

In reactie op de uiting dat er vanuit de MDR en WMO geen verplichting geldt om het overige klinisch onderzoek met medische hulpmiddelen (MDR artikel 82) in overeenstemming met goede klinische praktijken uit te voeren wordt soms MDR overweging 64 ingebracht:

De bepalingen betreffende klinisch onderzoek moeten in overeenstemming zijn met de algemeen aanvaarde internationale richtsnoeren op dit gebied, zoals de internationale norm ISO 14155:2011 (Klinisch onderzoek van medische hulpmiddelen voor gebruik bij mensen — Goede klinische praktijkrichtlijnen (GCP)), zodat de resultaten van klinische onderzoeken binnen de Unie gemakkelijker als documentatie kunnen worden aanvaard buiten de Unie en de resultaten van de in overeenstemming met internationale richtsnoeren buiten de Unie gedane klinische onderzoeken gemakkelijker kunnen worden aanvaard binnen de Unie. Bovendien moeten de vereisten aansluiten op de recentste versie van de Verklaring van Helsinki van de World Medical Association betreffende de ethische beginselen voor medisch onderzoek met proefpersonen.

Vrij vertaald, de bepalingen (eg. artikelen) van de MDR moeten zodanig worden opgesteld dat deze verenigbaar zijn met algemeen aanvaarde internationale richtsnoeren zoals de internationale norm ISO 14155. Met een MDR die in lijn is met internationale richtsnoeren wordt het eenvoudiger de resultaten van klinisch onderzoek dat binnen de EU is uitgevoerd ook buiten de EU te accepteren en kunnen andersom de resultaten van onderzoek dat buiten de EU is uitgevoerd ook makkelijker binnen de EU worden geaccepteerd (mits uitgevoerd in overeenstemming met internationale richtsnoeren).

De MDR moet dus compatibel zijn maar overweging 64 kan niet worden opgevat als een verplichting klinisch onderzoek met medische hulpmiddelen in overeenstemming met goede klinische praktijken uit te voeren. Daar hebben we MDR Bijlage XV al voor.

Slot

Kortom, op basis van de hier genoemde punten ligt het mijn inziens voor de hand te concluderen dat vanuit de MDR alleen het klinisch onderzoek met medische hulpmiddelen dat aan de voorwaarden uit Bijlage XV moet voldoen conform goede klinische praktijken uitgevoerd moet worden. Omdat het overig klinisch onderzoek met medische hulpmiddelen dat valt onder MDR artikel 82 niet aan de voorwaarden uit Bijlage XV hoeft te voldoen behoeft deze categorie van klinisch onderzoek niet in overeenstemming met goede klinische praktijken uitgevoerd te worden, tenzij anders is bepaald in nationale wetgeving of door de opdrachtgever van het klinisch onderzoek.

De uitleg waarom kan worden samengevat en levert de onderstaande ‘take home bullet points’ op (pre-corona zou het een Powerpoint slide zijn geweest):

  • MDR Bijlage XV bevat de voorwaarden klinisch onderzoek met medische hulpmiddelen conform goede klinische praktijken uit te voeren;
  • MDR overweging 64 kan niet worden opgevat als een verplichting klinisch onderzoek met medische hulpmiddelen conform goede klinische praktijken uit te voeren;
  • MDR artikel 62/74 klinisch onderzoek met medische hulpmiddelen moet voldoen aan de voorwaarden uit Bijlage XV van de MDR en daarmee dus ook goede klinische praktijken aan te houden bij de uitvoering;
  • MDR artikel 82 klinisch onderzoek met medische hulpmiddelen hoeft niet te voldoen aan de voorwaarden uit Bijlage XV;
  • WMO bevat geen verplichting klinisch onderzoek met medische hulpmiddelen conform goede klinische praktijken uit te voeren;
  • Zowel de MDR als de WMO bevat géén verplichting om goede klinische praktijken te hanteren bij MDR artikel 82 klinisch onderzoek;
  • Bij geen wettelijke verplichting kunnen opdrachtgevers ook zelf goede klinische praktijken verplicht stellen.

Fouten maken is menselijk en mocht ik iets over het hoofd hebben gezien dan hoor ik dat natuurlijk graag!


Bronnen


Deze blog post kan worden gedownload als PDF-bestand via OSF:
Bontrop, V. (2021, July 31). Medical Device Regulation: Geen goede klinische praktijken voor het overig klinisch onderzoek met medische hulpmiddelen (MDR artikel 82)? OSF. https://doi.org/10.17605/OSF.IO/2PN7F

Inspectiebevindingen periode 2018 – 2019 van onderzoek uitgevoerd door onder andere de Universitaire Medische Centra

Inspectie Gezondheidszorg en Jeugd (IGJ) heeft op 16 december 2020 de bevindingen gepubliceerd van haar inspecties die zijn uitgevoerd in de periode 2018 en 2019 van het onderzoeker-geïniteerd onderzoek van onder andere de Universitaire Medische Centra (UMC).

De belangrijkste bevindingen zijn samengevat in de factsheet die te downloaden is via de de website van IGJ (en via de link hieronder).

Verbeterpunten uit de factsheet:

Waar is verbetering nodig? Er zijn onderdelen die nog kunnen worden verbeterd. De belangrijkste verbeteringen zijn:

  • Het informed consent proces (de toestemmingsprocedure) was nog niet overal voldoende op orde. In een paar klinische onderzoeken voerden de onderzoekers al studiehandelingen uit, voordat de proefpersoon het schriftelijk informed consent getekend had. Het gaat dan bijvoorbeeld om:
    •  studiehandelingen als randomiseren (proefpersonen worden op basis van het toeval aan een van de groepen toegewezen);
    • het voor toediening gereed maken van een geneesmiddel voor onderzoek;
    • het laten invullen van een vragenlijst voor het onderzoek door de proefpersoon/patiënt.
  • Er werd onvoldoende onderscheid gemaakt tussen het uitvoeren van klinisch onderzoek en de reguliere behandeling van patiënten. Hierdoor werden handelingen niet altijd volgens het goedgekeurde studieprotocol uitgevoerd. Ook waren handelingen niet voldoende opgeschreven.
  • De training van studiehandelingen door het onderzoeksteam was onvoldoende beschreven. Hierdoor was niet vast te stellen of iedereen binnen een onderzoeksteam precies wist welke studiehandelingen er moesten plaatsvinden en hoe je die moest doen.
  • In sommige gevallen bevatten de onderzoeksdatabases of de documenten met studiegegevens ook persoonsgegevens van proefpersonen. Dit mag niet. Alleen de behandelaar en het onderzoeksteam dat betrokken is bij de behandeling van de proefpersoon mag weten welke patiënt er aan een proefpersoonnummer gekoppeld is
  • Documenten ontbraken in het papieren of elektronische dossier van het onderzoek of waren op andere plekken opgeslagen zonder referentie naar de opslagplek. Hierdoor is reconstructie van het onderzoek tijdens de uitvoering en gedurende de bewaartermijn van het onderzoeksdossier lastig

– Bron: Toezicht op klinisch onderzoek: inspecties bij de UMC’s 2018-2019, pagina 2 – 3

Naar aanleiding van de inspecties van het klinische onderzoek met medische hulpmiddelen merkt IGJ in haar factsheet de volgende verbeterpunten op:

Interne manier van werken niet altijd op orde. De werkwijze in sommige UMC’s bood niet altijd het juiste vangnet als een onderzoeker het soort onderzoek zoals beschreven stond in het protocol niet juist had bepaald. Daarbij ging het over de vraag of het een klinisch onderzoek met een medisch hulpmiddel was. Of als de onderzoeker de toepassing van het medisch hulpmiddel zelf verkeerd ingeschat had. Het gevolg hiervan was dat bij verschillende dossiers de inschatting van de onderzoeker onjuist was. Het betreffende klinisch onderzoek was dan niet volgens de wet bij IGJ aangemeld. Ook waren ernstige ongewenste voorvallen niet bij IGJ gemeld. Belangrijker: in dat soort gevallen werden de onderzoeken dan soms ook niet door interne hulpmiddelen experts bekeken. Het meekijken van deze experts moet nu juist onnodige risico’s voor patiënten kleiner maken.

– Bron: Toezicht op klinisch onderzoek: inspecties bij de UMC’s 2018-2019, pagina 3

In haar factsheet gaat IGJ ook kort in op een aantal ontwikkelingen en knelpunten waar opdrachtgevers en onderzoekers tegenaan lopen.

Inspectierapporten naar aanleiding van de bezoeken aan de instellingen

Niet alle IGJ inspectierapporten zijn online beschikbaar. Het is IGJ namelijk op grond van artikel 29 van de Wet medisch-wetenschappelijk onderzoek met mensen (WMO) niet toegestaan inspectierapporten van klinisch geneesmiddelenonderzoek openbaar te maken.

Wel beschikbaar zijn de rapporten van de IGJ inspecties van het klinisch onderzoek met medische hulpmiddelen. Deze zijn te downloaden via de website van IGJ en via de links in de opsomming hieronder:

Het rapport naar aanleiding van het inspectiebezoek aan het Radboudumc in Nijmegen is het enige inspectierapport dat nog niet beschikbaar/gepubliceerd is. Zodra deze beschikbaar is zal deze worden toegevoegd aan de opsomming hierboven. Update 11 maart 2021: Het rapport naar aanleiding van het inspectiebezoek aan het Radboudumc in Nijmegen is inmiddels beschikbaar en toegevoegd aan bovenstaande opsomming.

Verordening (EU) 2017/745 betreffende medische hulpmiddelen en Verordening (EU) 2017/746 betreffende medische hulpmiddelen voor in-vitrodiagnostiek

Op 5 mei 2017 zijn de EU verordeningen betreffende medische hulpmiddelen en medische hulpmiddelen voor in-vitrodiagnostiek gepubliceerd in het Publicatieblad van de Europese Unie (PB L117, 5 mei 2017).

De verordening betreffende medische hulpmiddelen “treedt in werking op de twintigste dag na die van de bekendmaking ervan in het Publicatieblad van de Europese Unie” (oftewel 25 mei 2017) en “is van toepassing met ingang van 26 mei 2020” (bron: Verordening (EU) 2017/745, artikel 123(1) en 123(2)).

De verordening betreffende medische hulpmiddelen voor in-vitrodiagnostiek “treedt in werking op de twintigste dag na die van de bekendmaking ervan in het Publicatieblad van de Europese Unie” (oftewel 25 mei 2017) en “is van toepassing met ingang van 26 mei 2022” (bron: Verordening (EU) 2017/746, artikel 113(1) en 113(2)).

Hoe gaat Nederland de verordeningen implementeren?

Zoals aangegeven in de Nieuwsbrief voor Goede Onderzoekspraktijken nr. 28 van 8 april 2017 is er nog weinig bekend over hoe een en ander ingevuld gaat worden voor wat betreft klinisch onderzoek.

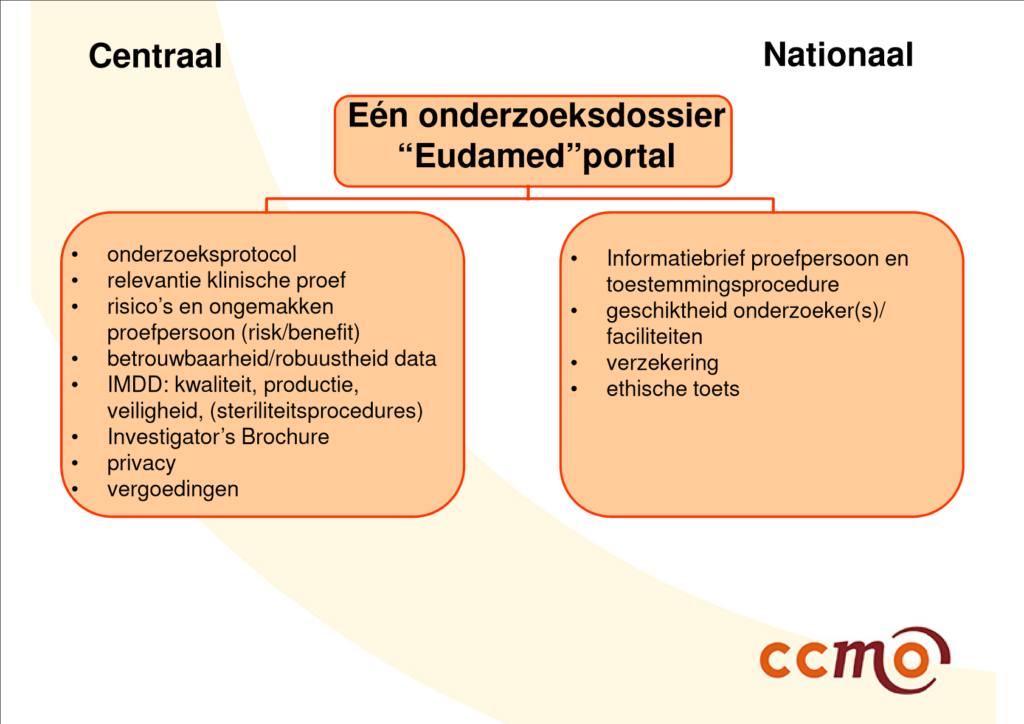
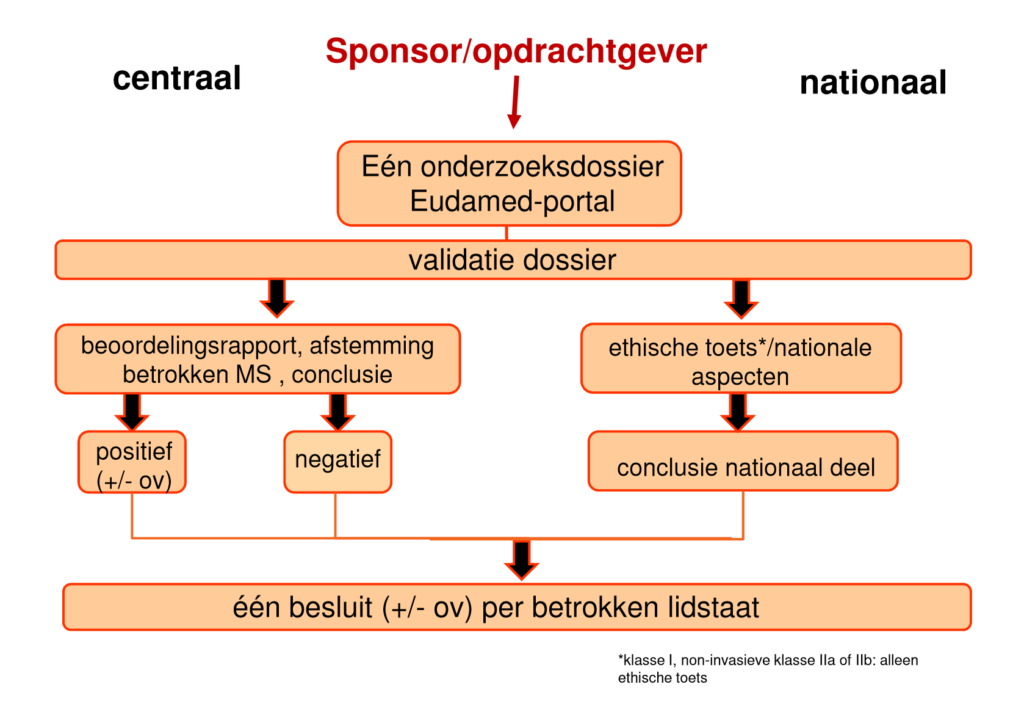
Samen met het ministerie van Volksgezondheid, Welzijn en Sport, de Inspectie voor de Gezondheidszorg en het Rijksinstituut voor Volksgezondheid en Milieu werkt de Centrale Commissie Mensgebonden Onderzoek (CCMO) aan een implementatieplan (bron: CCMO, z.d.). De verwachting is dat de CCMO een belangrijke coördinerende rol gaat spelen bij het aanmelden en beoordelen van klinisch onderzoek met medische hulpmiddelen (bron: IGZ, verslag invitational conference; CCMO themapagina, z.d.).

Slide 21 en 22 uit presentatie van Al, M. (15 december 2016). Klinisch onderzoek met medische hulpmiddelen: de rol van de METC. Centrale Commissie Mensgebonden Onderzoek, gegeven op Invitational conference ‘Klinisch onderzoek met medische hulpmiddelen’ van 15 december 2016, georganiseerd door IGZ.

De tijd zal het leren of het uiteindelijke proces van valideren en beoordelen van klinisch onderzoek met medische hulpmiddelen onder de nieuwe verordeningen overeenkomt met het proces zoals werd geschetst ten tijde van de invitational conference van 15 december 2016 (zie bovenstaande afbeeldingen).

Eén ding zal voor iedereen duidelijk zijn, net als bij de implementatie van de verordening voor klinische proeven met geneesmiddelen zullen ook deze verordeningen de nodige inspanningen vragen van alle betrokken partijen om tot een succesvolle implementatie te komen.

Download de verordeningen

Middels onderstaande links kunnen de verordeningen betreffende medische hulpmiddelen en medische hulpmiddelen voor in-vitrodiagnostiek worden gedownload.

Tevens kunnen ook alleen de delen van de verordeningen die betrekking hebben op klinisch onderzoek, prestatiestudies en interventionele klinischeprestatiestudies worden gedownload.


De informatie uit dit bericht is overgenomen uit de Nieuwsbrief voor Goede Onderzoekspraktijken nr. 31 van 8 mei 2017 en de Nieuwsbrief voor Goede Onderzoekspraktijken nr. 32 van 14 mei 2017.

Komkommertijd: overzicht van nieuwe wetten en richtlijnen in revisie

Voor wat betreft nieuwe wet en regelgeving voor medisch-wetenschappelijk onderzoek is het komkommertijd.

Tijd voor een overzichtje wanneer een en ander te verwachten valt.
Continue reading Komkommertijd: overzicht van nieuwe wetten en richtlijnen in revisie →

Bij toeval gespot: gereviseerde MEDDEV 2.7/2 en MEDDEV 2.7/3 guidelines

Bij stom toeval kwam ik tot de ontdekking dat de Europese Commissie (EC) een tweetal gereviseerde MEDDEV richtlijnen online heeft gezet.

Naast MEDDEV 2.7/2 ‘Guidelines for Competent Authorities for making a validation/assessment of a clinical investigation application under directives 90/385/EEC and 93/42/EC‘ is afgelopen jaar (2015) ook MEDDEV 2.7/3 ‘Clinical investigations: serious adverse reporting under directives 90/385/EEC and 93/42/EC‘ gereviseerd.

Mij is niet bekend wanneer de EC de gereviseerde richtlijnen online heeft gezet. Aan de hand van de versiedatum van de gereviseerde MEDDEV 2.7/2 richtlijn (september 2015) en een Tweet van @GuillaumeProme is mijn vermoeden dat ze september/oktober 2015 online zijn gezet.

MAJ de 2 MEDDEV: 2.7/3 et 2.7/2 (investigations cliniques) http://t.co/22oSwGXabF et sur le site de la commission: http://t.co/ZCLPsyXlLE

— Guillaume Promé (@GuillaumeProme) October 13, 2015

MEDDEV 2.7/2 rev. 2 (september 2015)

Download .pdf > MEDDEV 2.7/2 rev.2 (september 2015) Guidelines for Competent Authorities for making a validation/assessment of a clinical investigation application under directives 90/385/EEC and 93/42/EC

Voor een overzicht van de belangrijkste wijzigingen, zie het artikel van Medical Risk Management  http://www.medical-risk.com/en/news/item/70-revisited-guideline-for-making-a-clinical-investigation-application-under-the-medical-device-directive-meddev-2-7-2-revision-2

MEDDEV 2.7/3 rev. 3 (may 2015)

Download .pdf > MEDDEV 2.7/3 rev. 3 (may 2015)
Clinical investigations: serious adverse reporting under directives 90/385/EEC and 93/42/EC

Telde de ‘oude’ MEDDEV 2.7/3 richtlijn nog zes pagina’s, de nieuwe MEDDEV 2.7/3 rev. 3 richtlijn bestaat uit 12 pagina’s.

Het melden met behulp van het SAE reporting form is nog steeds de ‘norm’ maar in de gewijzigde richtlijn is nu expliciet opgenomen dat “Individual reporting should be performed in accordance with national requirements” (MEDDEV 2.7/3 rev. 3, pagina 3).

Een andere wijziging betreft de termijn waarbinnen de onderzoeker een ‘reportable event’ aan de sponsor gemeld dient te worden. Stond in de oude versie nog dat de onderzoeker het voorval ‘tijdig’ moest melden aan de sponsor maar niet later dan 3 dagen nadat het voorval heeft plaatsgevonden, in de nieuwe MEDDEV 2.7/3 rev. 3 richtlijn geldt dat de onderzoeker het voorval ‘onmiddellijk’ aan de sponsor meldt maar niet later dan 3 dagen nadat het studiepersoneel kennis heeft genomen van het voorval.

De grootste wijziging van de MEDDEV 2.7/3 richtlijn is het toevoegen van een sectie over de ‘causality assessment‘ van ongewenste voorvallen.

Voor elk ongewenst voorval moet worden beoordeeld in hoeverre er sprake is van een relatie tussen het gebruik van het medisch hulpmiddel en/of de procedure. Onder andere het onderzoeksprotocol, de Investigator’s Brochure (IB) en het ‘risk Analysis Report’ zullen hiertoe worden aangewend.

Ook zal elk ernstig ongewenst voorval (SAE) worden ingedeeld in een van de vijf ‘levels of causality‘:

  1. Not related
  2. Unlikely related
  3. Possible related
  4. Probable related
  5. Causal relationship

Naast een toelichting hoe SAE’s zijn te classificeren in een van de vijf ‘levels of causality’ bevat de sectie over de ‘causality assessment’ ook een aantal aanwijzingen over bijvoorbeeld wanneer een causale relatie mag worden uitgesloten en hoe te handelen als er onvoldoende informatie beschikbaar is voor een causaliteitsbeoordeling.

Of het opnemen van een aparte sectie over de causaliteitsbeoordeling van ongewenste (ernstige) voorvallen te maken heeft met de toegenomen aandacht voor de veiligheid van medische hulpmiddelen kan niet aan de hand van de beschikbare informatie worden achterhaald.

Voorgaande versies

Lezers die de oude MEDDEV 2.7/2 en MEDDEV 2.7/3 richtlijn met de gereviseerde richtlijnen willen vergelijken kunnen deze met behulp van onderstaande links downloaden: